间变性淋巴瘤激酶(ALK)酪氨酸激酶抑制剂(TKIs)在多种ALK驱动的肿瘤中常表现出良好的治疗响应,但其耐药性常导致患者复发。目前,ALK TKI的耐药机制主要集中ALK阳性的非小细胞肺癌,而在ALK驱动间变性大细胞淋巴瘤(ALK+ ALCL)中,ALK TKIs的耐药机制尚不清楚。与非小细胞肺癌不同,在ALK驱动间变性大细胞淋巴瘤中,ALK TKI耐药不伴有获得性耐药的点突变,而是由旁路激活导致的,常见的信号通路有STAT3、MAPK等,提示ALK+ ALCL细胞在TKI压力下的长期存活可能与有利的血管周围肿瘤微环境有关。近日,来自意大利的 Claudia Voena 团队和美国的 Roberto Chiarle 团队在 Science Translational Medicine 发表题为 Targeting CCR7-PI3Kγ overcomes resistance to tyrosine kinase inhibitors in ALK-rearranged lymphoma 的文章,对ALK TKI耐药的ALCL患者肿瘤组织和ALCL细胞系RNA测序结果分析发现,C-C基序趋化因子受体7(CCR7)可通过激活磷脂酰肌醇3激酶γ(PI3Kγ)信号维持有利于ALK+ ALCL细胞存活的肿瘤微环境,通过抑制PI3Kγ或阻断CCR7信号联合ALK抑制剂可降低ALK+ ALCL的原发耐药。
首先,为了探索经ALK TKI治疗失败的ALK+ ALCL耐药机制,研究团队对来自ALK TKIs耐药的ALK+ALCL儿童患者和ALCL细胞系的RNA高通量测序数据进行分析。在ALK+ALCL中,发现并确认克唑替尼耐药与PI3Kγ信号表达上调有关。研究分析了ALK TKIs耐药的ALK+ALCL儿童患者RNA高通量测序数据,发现克唑替尼耐药的患者和细胞中PI3Kγ表达上调,并且该结果在多种ALK+ ALCL细胞系中进行了验证。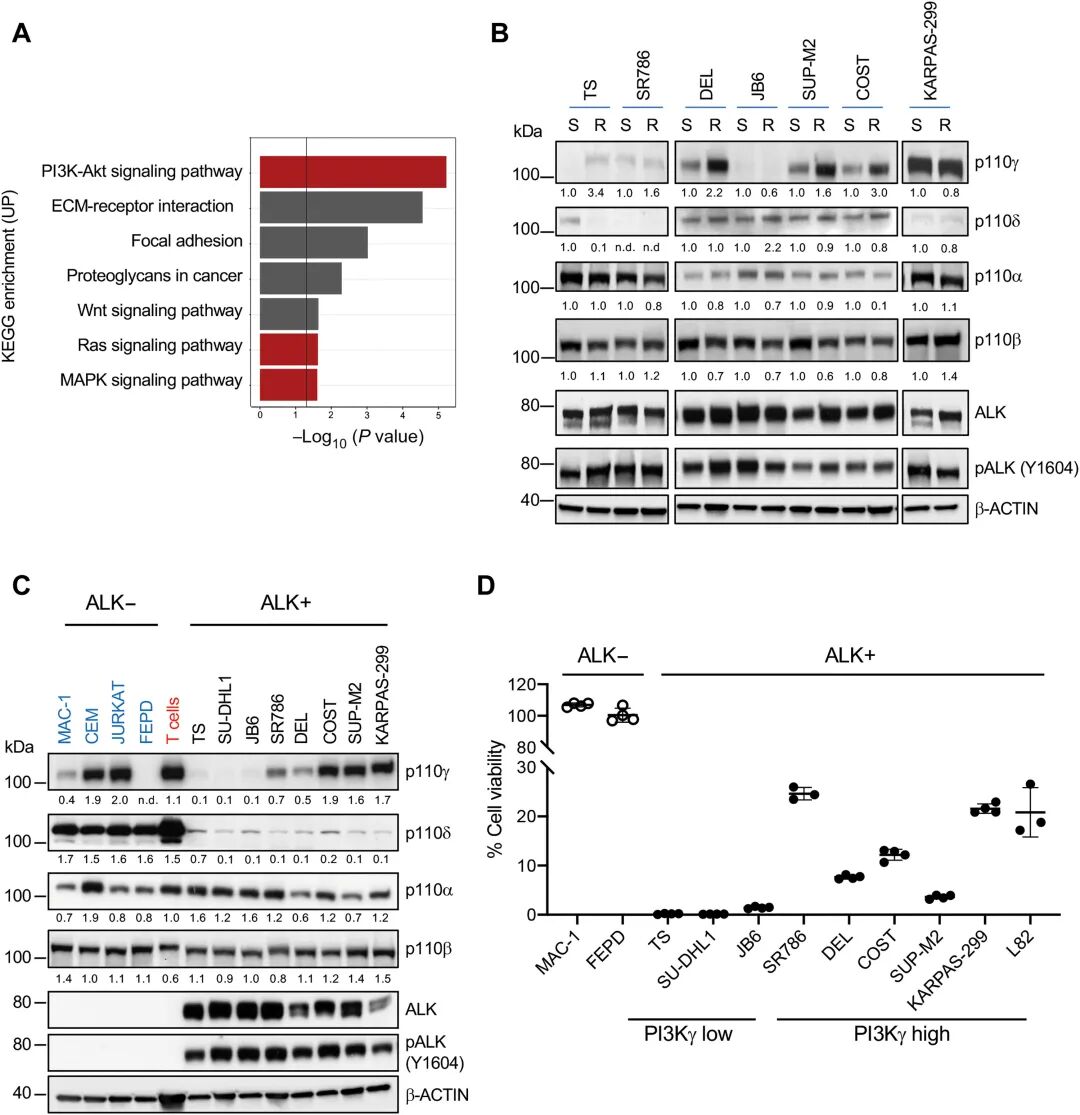
ALK+ALCL对克唑替尼的耐药性与PI3Kγ上调有关,该图包括(a)克唑替尼耐药的ALCL患者和细胞系中PI3K-Akt信号通路激活、(b)克唑替尼耐药的ALk+ALCL细胞系中PI3K的p110γ催化亚单位蛋白水平显著升高,(c)不同细胞系中PI3K异构体的表达情况,以及(d)PI3Kγ表达高的ALK+ALCL细胞对克唑替尼耐药。其次,研究人员发现PI3Kγ高表达可导致ALK+ALCL对克唑替尼耐药。在PI3Kγ低表达的细胞系中外源性的过表达PI3Kγ或持续活化PI3Kγ,均可诱导克唑替尼耐药;且通过分析对克唑替尼耐药和长时间敏感的患者中PI3Kγ表达水平,发现PI3Kγ高表达的患者都对克唑替尼治疗没有反应。PI3Kγ的高表达可诱导ALK+ ALCL患者对克唑替尼产生自发耐药。(a)PI3Kγ高表达和低表达ALCL患者的代表HE和免疫组化染色。(b)不同淋巴瘤亚型中PI3Kγ表达差异,(c)ALK+ ALCL患者中PI3Kγ和ALK免疫组化表达情况,以及(d)PI3Kγ高表达和低表达的ALK+ALCL患者对克唑替尼耐药治疗响应的百分比。然后,联合度恩西布(duvelisib,PI3Kγ/δ抑制剂)可显著增强克唑替尼抑制ALK+ALCL细胞生长作用。在PI3Kγ高表达的ALK+ALCL细胞系和PDXs小鼠模型中,单独使用度恩西布对细胞增殖无影响,联合克唑替尼可显著增强其细胞凋亡和增值抑制作用。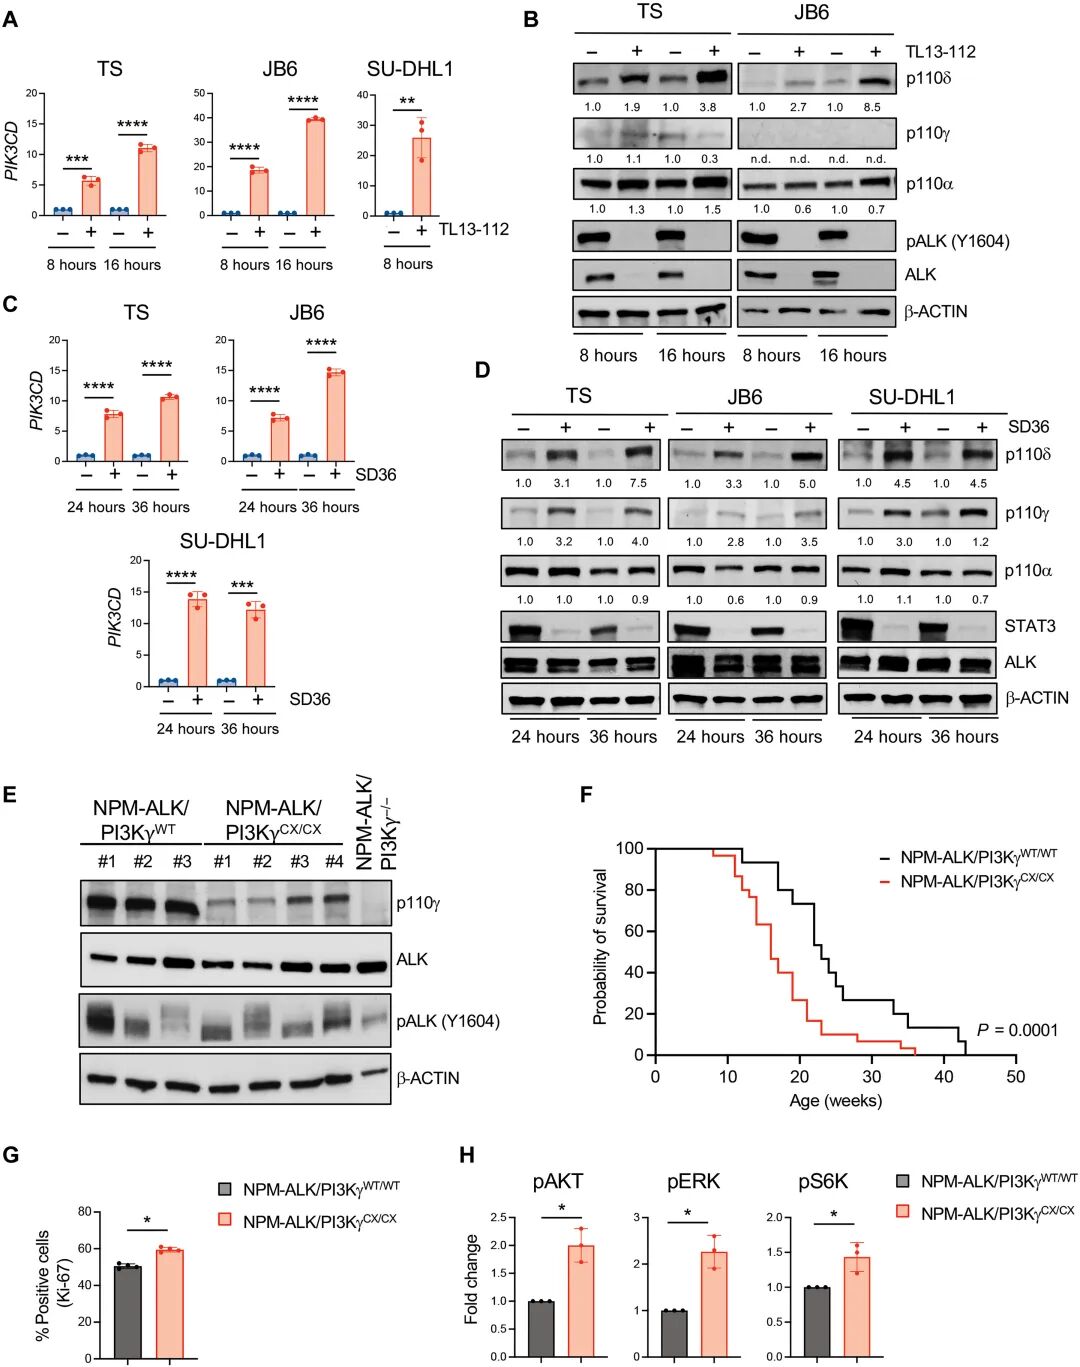
在ALK+ ALCL小鼠移植瘤模型中,度恩西布可增强克唑替尼疗效。(a)不同治疗处理ALK+ALCL异种移植淋巴瘤中,移植瘤Ki-67和Cleaved caspase-3免疫组化染色,(b)不同治疗处理ALK+ALCL异种移植淋巴瘤中Ki-67(上)和Cleaved Caspase-3阳性(下)细胞的定量分析,(c和d)ALK+ ALCL小鼠移植瘤模型建立和药物治疗示意图以及肿瘤体积变化情况,以及(d和e)接受不同治疗的小鼠移植瘤中ALK的表达和PI3K信号活化情况。进一步的研究发现,在克唑替尼耐药的ALK+ ALCL细胞中,C-C基序趋化因子受体7(CCR7)的表达显著升高,且ALK+ALCL肿瘤细胞周围的血管和间质细胞通过表达CCR7的配体CCL19/21创造有利于ALK+ ALCL长期存活的微环境,抵抗克唑替尼诱导的凋亡。血管周围微环境保护ALK+ ALCL细胞免于克唑替尼诱导的凋亡。(a)原发性ALK+ ALCL淋巴结中显示ALK+细胞在血管周围,(b)临床治疗缓解的ALK+ ALCL患者骨髓活检中检测到在血管周围分布的罕见持久性ALK+细胞(rare persister ALK+ cell,棕色染色),(c)上图:微流控芯片示意图(左)和三维微流控模型中ALCL-血管相互作用和血管形成的微物理模型示意图(右),底部:微流控模型中大血管(F-肌动蛋白,红色)和ALK+ ALCL(GFP,绿色)的共聚焦显微镜成像。(d和e) CCR野生型KARPAS-299(ALK+ ALCL细胞)和CCR7敲除KARPAS-299细胞在HUVEC(人脐带血内皮细胞)存在或不存在情况下对于克唑替尼的治疗反应存在显著差异,(f,g,h,i和j)在静脉注射COSTCCR7WT and COSTCCR7KO(ALK+ ALCL细胞)成瘤小鼠模型上经克唑替尼治疗后,CCR7敲除模型中血管周(G)或脑膜(H)周围ALK+ALCL细胞,以及脑血管周围血管(I)或脑膜(J)浸润淋巴瘤细胞都显著降低。总之,该研究确定了ALK+ ALCL中酪氨酸激酶抑制剂(TKI)耐药的旁路机制,该机制由CCR7-PI3Kγ信号传导通路介导,在ALK TKIs治疗期间维持促细胞生存信号传导。文章指出PI3Kγ和CCR7可作为预测ALK +ALCL对ALK TKI疗效的潜在生物标志物;也可通过靶向CCR7/PI3Kγ信号增强ALK+ ALCL细胞对ALK TKIs疗效或克服其耐药,如联合度恩西布(PI3Kγ/δ双靶点抑制剂)和克唑替尼(ALK TKI);另外,本研究还发现可通过阻断CCR7联合ALK TKI预防或减少ALCL细胞在中枢神经系统的播散。虽然本研究主要基于细胞和小鼠模型,但其发现的ALK+ALCL对ALK TKI的新的耐药机制,为临床预测耐药的生物标志物和克服耐药的治疗思路:通过检测和靶向CCR 7/PI3Kγ来预测和克服ALK+ ALCL对ALK TKI的耐药。但要该诊疗思路应用到临床实践中还需要进一步的临床试验验证。撰文
责编
制作
排版 | 车洁 校对 | uu
延伸阅读
ALK靶向药联合化疗一线治疗间变性大细胞淋巴瘤
*本文由深圳市拾玉儿童公益基金会“儿童肿瘤前沿”团队编译或约稿,文中图表均源引自文献原文。本文著作权归文章作者所有,欢迎个人转发分享,未经允许禁止转载,作者拥有所有法定权利,违者必究。如需转载,请留言或联系[email protected]。本文旨在分享儿童肿瘤科研前沿成果,不是治疗方案推荐。如需获得疾病治疗方案指导,请前往正规医院就诊。
▼滑动查看更多▼
Anaplastic lymphoma kinase (ALK) tyrosine kinase inhibitors (TKIs) show potent efficacy in several ALK-driven tumors, but the development of resistance limits their long-term clinical impact. Although resistance mechanisms have been studied extensively in ALK-driven non-small cell lung cancer, they are poorly understood in ALK-driven anaplastic large cell lymphoma (ALCL). Here, we identify a survival pathway supported by the tumor microenvironment that activates phosphatidylinositol 3-kinase γ (PI3K-γ) signaling through the C-C motif chemokine receptor 7 (CCR7). We found increased PI3K signaling in patients and ALCL cell lines resistant to ALK TKIs. PI3Kγ expression was predictive of a lack of response to ALK TKI in patients with ALCL. Expression of CCR7, PI3Kγ, and PI3Kδ were up-regulated during ALK or STAT3 inhibition or degradation and a constitutively active PI3Kγ isoform cooperated with oncogenic ALK to accelerate lymphomagenesis in mice. In a three-dimensional microfluidic chip, endothelial cells that produce the CCR7 ligands CCL19/CCL21 protected ALCL cells from apoptosis induced by crizotinib. The PI3Kγ/δ inhibitor duvelisib potentiated crizotinib activity against ALCL lines and patient-derived xenografts. Furthermore, genetic deletion of CCR7 blocked the central nervous system dissemination and perivascular growth of ALCL in mice treated with crizotinib. Thus, blockade of PI3Kγ or CCR7 signaling together with ALK TKI treatment reduces primary resistance and the survival of persister lymphoma cells in ALCL.
DOI: 10.1126/scitranslmed.abo3826
 学术经纬约 7 分钟